
Glossar
- A
- B
- C
- D
- E
- F
- G
- H
- I
- K
- L
- M
- N
- O
- P
- Q
- R
- S
- T
- U
- V
- W
- Z
- A
- B
- C
- D
- E
- F
- G
- H
- I
- K
- L
- M
- N
- O
- P
- Q
- R
- S
- T
- U
- V
- W
- Z
- A
- B
- C
- D
- E
- F
- G
- H
- I
- K
- L
- M
- N
- O
- P
- Q
- R
- S
- T
- U
- V
- W
- Z
EMA – European Medicines Agency
EMA (Europäische Arzneimittel-Agentur)
Die EMA (European Medicines Agency, Europäische Arzneimittel-Agentur) ist eine dezentrale Agentur der Europäischen Union mit Sitz in Amsterdam. Sie koordiniert die wissenschaftliche Bewertung und die Überwachung von Arzneimitteln in der EU und im Europäischen Wirtschaftsraum. Ihre Aufgabe ist es, die Qualität, Wirksamkeit und Sicherheit von Human- und Tierarzneimitteln zu beurteilen.
Rolle im zentralisierten Zulassungsverfahren
Die bekannteste Aufgabe der EMA ist die Koordination des zentralisierten Zulassungsverfahrens. Mit einem einzigen Antrag lässt sich hier eine Zulassung für alle EU- und EWR-Staaten erreichen. Entscheidend ist eine oft übersehene Abgrenzung: Die EMA erteilt die Zulassung nicht selbst. Ihr Ausschuss für Humanarzneimittel (CHMP) prüft die eingereichten Unterlagen, wobei ein Berichterstatter und ein Mitberichterstatter aus den Mitgliedstaaten den Bewertungsbericht erstellen, und spricht am Ende eine positive oder negative Empfehlung aus. Die eigentliche Zulassung erteilt anschließend die Europäische Kommission, die dieser Empfehlung in aller Regel folgt. Die Rechtsgrundlage bildet die Verordnung (EG) Nr. 726/2004. Den Ablauf zeigt die folgende Übersicht.
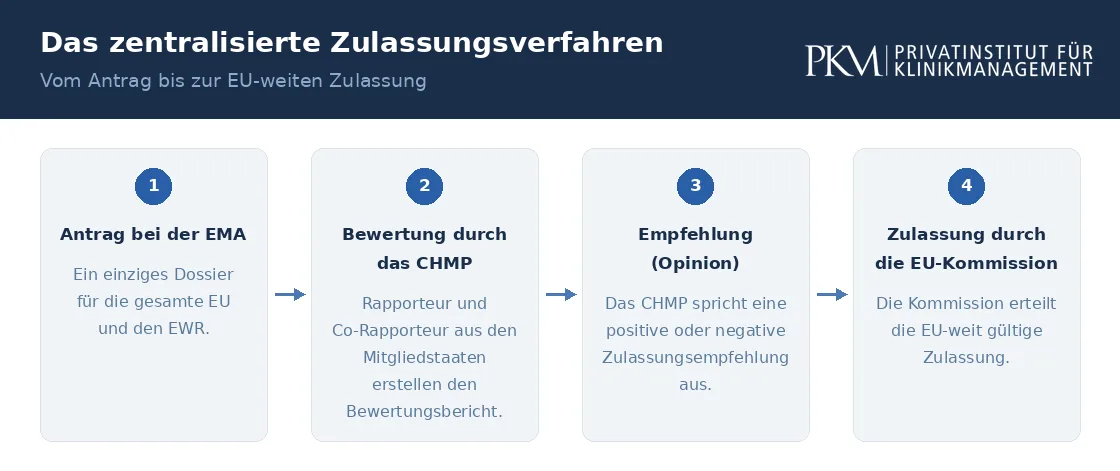
Nicht jedes Arzneimittel muss diesen Weg gehen. Für biotechnologisch hergestellte Präparate, Arzneimittel für neuartige Therapien (ATMP), Arzneimittel gegen seltene Leiden sowie bestimmte Indikationen ist das zentrale Verfahren verpflichtend. Andere Präparate können national oder über das dezentrale beziehungsweise das Verfahren der gegenseitigen Anerkennung zugelassen werden, die von den nationalen Behörden wie dem BfArM oder dem Paul-Ehrlich-Institut geführt werden.
Aufgaben nach der Zulassung
Mit der Zulassung endet die Arbeit der EMA nicht. Über den Ausschuss für Risikobewertung im Bereich der Pharmakovigilanz (PRAC) überwacht sie fortlaufend die Sicherheit zugelassener Arzneimittel und kann bei neuen Erkenntnissen Maßnahmen bis hin zum Ruhen der Zulassung anstoßen. Zu jedem zentral zugelassenen Arzneimittel veröffentlicht die EMA einen öffentlichen Bewertungsbericht (European Public Assessment Report, EPAR).
Abgrenzung: Zulassung ist nicht Erstattung
Für den Marktzugang ist ein Punkt zentral: Eine Zulassung durch die EMA und die Europäische Kommission besagt, dass ein Arzneimittel verkehrsfähig ist, nicht aber, dass die gesetzliche Krankenversicherung es erstattet. Über Erstattung und Preis entscheiden die Mitgliedstaaten. In Deutschland läuft das über die frühe Nutzenbewertung nach dem AMNOG, seit dem 12. Januar 2025 ergänzt um die gemeinsame klinische Bewertung auf EU-Ebene. Zulassung und Erstattung sind damit zwei getrennte Hürden.
Wer den regulatorischen Marktzugang und die Nutzenbewertung von Arzneimitteln vertiefen möchte, findet beim PKM die Weiterbildung Market Access Manager – Reimbursement Pharma.
FAQ
Erteilt die EMA selbst die Arzneimittelzulassung?
Nein. Die EMA führt die wissenschaftliche Bewertung durch und spricht über ihren Ausschuss CHMP eine Empfehlung aus. Die rechtsverbindliche Zulassung erteilt die Europäische Kommission. In der Praxis folgt die Kommission der Empfehlung des CHMP nahezu immer, die formale Entscheidung liegt aber bei ihr.
Bedeutet eine EMA-Zulassung, dass ein Arzneimittel in Deutschland bezahlt wird?
Nicht automatisch. Die Zulassung stellt nur fest, dass ein Arzneimittel sicher, wirksam und von ausreichender Qualität ist. Ob und zu welchem Preis die gesetzliche Krankenversicherung es erstattet, klärt sich erst in der nationalen Nutzenbewertung und den anschließenden Preisverhandlungen.
Muss jedes Arzneimittel über die EMA zugelassen werden?
Nein. Das zentrale Verfahren ist nur für bestimmte Produktgruppen verpflichtend, etwa biotechnologische Arzneimittel, ATMP und Orphan Drugs. Für viele andere Präparate stehen nationale Verfahren oder das dezentrale und das Anerkennungsverfahren offen, die über die nationalen Behörden abgewickelt werden.
Quellenverzeichnis
Europäische Arzneimittel-Agentur. (o. D.). About us – European Medicines Agency. ema.europa.eu. https://www.ema.europa.eu/en/about-us
Europäisches Parlament und Rat der Europäischen Union. (2004, 31. März). Verordnung (EG) Nr. 726/2004 zur Festlegung von Verfahren für die Zulassung und Überwachung von Humanarzneimitteln. eur-lex.europa.eu. https://eur-lex.europa.eu/legal-content/DE/TXT/?uri=CELEX%3A32004R0726
Bundesinstitut für Arzneimittel und Medizinprodukte. (o. D.). Zentralisiertes Verfahren. bfarm.de. https://www.bfarm.de/DE/Arzneimittel/Zulassung/Zulassungsverfahren/Zentralisiertes-Verfahren/_node.html
Paul-Ehrlich-Institut. (o. D.). Zulassungsverfahren für Arzneimittel. pei.de. https://www.pei.de/DE/regulation/zulassung-human/zulassungsverfahren/zv-node.html
Zuletzt aktualisiert: 09.07.2026 | Geprüft von: Marcel Louis, Leiter Medizincontrolling & Reimbursement, PKM